Il feocromocitoma è una rara neoplasia rappresentata dalla degenerazione neoplastica delle cellule cromoaffini della midollare del surrene con ipersecrezione di catecolamine (adrenalina e noradrenalina), ma anche da tessuti paragangliari extra surrenalici (paragangliomi), distribuiti lungo il sistema nervoso autonomo dal collo al mediastino, dall’addome al bacino. Feocromocitoma e paraganglioma dal punto di vista fisiopatologico presentano molte analogie pur essendo il primo secernente ed il secondo non secernente. Di solito, si tratta di un tumore benigno che può essere rimosso chirurgicamente con successo. Solo nel 10% dei casi il feocromocitoma è maligno.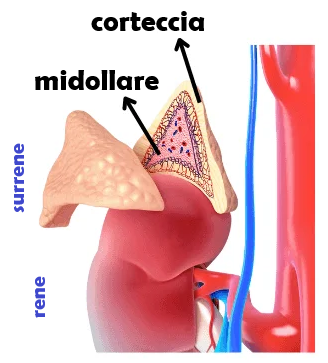
Il termine feocromocitoma deriva dal greco (phios significa scuro, croma significa colore e citoma significa tumore) e si riferisce al colore che le cellule tumorali assumono quando vengono colorate con sali di cromo.
EPIDEMIOLOGIA – L’epidemiologia di feocromocitoma e paragangliomi è caratterizzata da una bassa incidenza nella popolazione generale. L’incidenza complessiva è stimata in circa 2–8 casi per milione di abitanti per anno, con il feocromocitoma che rappresenta la quota maggioritaria dei casi.
Si evidenzia un picco di incidenza nella quarta e quinta decade di vita, ma la malattia può manifestarsi a qualsiasi età, inclusa l’infanzia.
- Il feocromocitoma è stato definito il “ten per cent tumor“: nel 10% dei casi insorge nei bambini; nel 10% dei casi è extrasurrenalico; nel 10% dei casi è bilaterale (negli adulti); nel 10% dei casi è multicentrico; nel 10% dei casi insorge come sindrome familiare.
- circa il 30% dei feocromocitomi sono espressione di una malattia genetica.
- classicamente il F. è associato a 3 sindromi:
-
-
-
-
- von Hippel-Lindau (VHL) syndrome,
- neoplasia endocrina multipla di tipo 2 (MEN2, multiple endocrine neoplasia type 2),
- neurofibromatosi tipo 1 (NF1)
-
-
-
-
SINTOMATOLOGIA – sudorazione, cefalea, palpitazioni e ipertensione arteriosa.
DIAGNOSTICA –
- il dosaggio delle metanefrine plasmatiche od urinarie (metanefrina metabolita dell’adrenalina, normetanefrina metabolita della noradrenalina e acido vanilmandelico, VMA) è considerato il miglior compromesso per sensibilità e specificità,
- i test dinamici sono limitati al solo test alla clonidina.
- PET con fluorodopa o con fluorodopamina, TAC, RMN
Quando possibile, la misura differenziale delle metanefrine (metanefrina e normetanefrina) è consigliata, perché l’eventuale rilievo di un’aumentata secrezione di metanefrina o adrenalina indirizza subito l’indagine di localizzazione verso il surrene, sede esclusiva di sintesi dell’epinefrina mentre la noradrenalina può essere secreta anche da alcune terminazioni nervose, quindi da feocromocitomi extrasurrenali o paragangliomi.
TERAPIA
- intervento di surrenectomia laparoscopica con “adrenal sparing” in tutte quelle forme con coinvolgimento, attuale o futuro di entrambi i surreni.
- per i casi di feocromocitoma maligno, la cui definizione è ancora un problema aperto, è stata rivalutata l’efficacia della terapia radionuclidica con 131I-MIBG, associata a somatostatina in caso di positività all’octreoscan.
References:
- Bravo EL, Tagle R. Pheochromocytoma: state-of-the-art and future prospects. Endocr Rev 24: 539, 2003.
- Gimenez-Roqueplo AP, Favier J, Rustin P, Rieubland C, Crespin M, Nau V, Khau Van Kien P, Corvol P, Plouin PF, Jeunemaitre X; COMETE Network. Mutations in the SDHB gene are associated with extra-adrenal and/or malignant phaeochromocytomas. Cancer Res 63: 561, 2003.
- Neumann HP, Bausch B, McWhinney SR, Bender BU, Gimm O, Franke G, Schipper J, Klisch J, Altehoefer C, Zerres K, Januszewicz A, Eng C, Smith WM, Munk R, Manz T, Glaesker S, Apel TW, Treier M, Reineke M, Walz MK, Hoang-Vu C, Brauckhoff M, Klein-Franke A, Klose P, Schmidt H, Maier-Woelfle M, Peczkowska M, Szmigielski C, Eng C; Freiburg-Warsaw-Columbus Pheochromocytoma Study Group. Germ-line mutations in non-syndromic pheochromocytoma. N Engl J Med 346: 1459, 2002.
- Maher ER, Eng C. The pressure rises: update on the genetics of phaeochromocytoma. Hum Mol Genet 11: 2347, 2002.
- Gimm O, Koch CA, Januszewicz A, Opocher G, Neumann HP. The genetic basis of pheochromocytoma. Front Horm Res 31: 45, 2004.
- Eng C, Clayton D, Schuffenecker I, Lenoir G, Cote G, Gagel RF, van Amstel HK, Lips CJ, Nishisho I, Takai SI, Marsh DJ, Robinson BG, Frank-Raue K, Raue F, Xue F, Noll WW, Romei C, Pacini F, Fink M, Niederle B, Zedenius J, Nordenskjold M, Komminoth P, Hendy GN, Mulligan LM, et al. The relationship between specific RET proto-oncogene mutations and disease phenotype in multiple endocrine neoplasia type 2. International RET mutation consortium analysis. JAMA 276: 1575, 1996.
- Maddock IR, Moran A, Maher ER, Teare MD, Norman A, Payne SJ, Whitehouse R, Dodd C, Lavin M, Hartley N, Super M, Evans DG. A genetic register for von Hippel-Lindau disease. J Med Genet 33: 120, 1996.
- Friedrich CA. Genotype-phenotype correlation in von Hippel-Lindau syndrome. Hum Mol Genet 10: 763, 2001.
- Riccardi VM. Neurofibromatosis: past, present, and future. N Engl J Med 324: 1283, 1991.
- Gutmann DH, Geist RT, Rose K, Wallin G, Moley JF. Loss of neurofibromatosis type I (NF1) gene expression in pheochromocytomas from patients without NF1. Genes Chromosomes Cancer 13: 104, 1995.
- Astrom K, Cohen JE, Willett-Brozick JE, Aston CE, Baysal BE. Altitude is a phenotypic modifier in hereditary paraganglioma type 1: evidence for an oxygen-sensing defect. Hum Genet 113: 228, 2003.
- Baysal BE. Hereditary paraganglioma targets diverse paraganglia. J Med Genet 39: 617, 2002.
- Astuti D, Latif F, Dallol A, Dahia PL, Douglas F, George E, Skoldberg F, Husebye ES, Eng C, Maher ER. Gene mutations in the succinate dehydrogenase subunit SDHB cause susceptibility to familial pheochromocytoma and to familial paraganglioma. Am J Hum Genet 69: 49, 2001.
- Gimm O, Armanios M, Dziema H, Neumann HP, Eng C. Somatic and occult germ-line mutations in SDHD, a mitochondrial complex II gene, in nonfamilial pheochromocytoma. Cancer Res. 60: 6822, 2000.
- Opocher G, Schiavi F, Vettori A, Pimpinella F, Vitiello L, Calderan A, Vinello B, Murgia A, Martella M, Taccaliti A, Mantero F, Mostacciolo ML. Fine analysis of the short arm of chromosome 1 in sporadic and familial pheochromocytoma. Clin Endocrinol 59: 707, 2003.
